射频凝胶进入欧盟市场,需要满足医疗器械法规(MDR)的要求。MDR对产品的临床评价、上市后监督和唯一器械标识(UDI)提出了比旧指令更严格的规定。平创在源头工厂端,为射频凝胶的欧盟注册做了合规文件的系统准备,让产品在面对欧盟审评时手里有完整的技术证据链。
临床评价是MDR审评的核心。平创射频凝胶的临床评价基于已有文献数据和产品等效性论证。产品与市场上已广泛使用的同类射频凝胶在结构组成、材料、预期用途和性能参数上高度等效。平创准备了详细的产品规格文件和对比分析材料,包括凝胶的黏度、pH值、电导率和生物相容性数据,与已上市产品的对照数据。这些材料帮助注册团队在欧盟审评中快速完成等效性论证,避免了不必要的重复临床试验。生物相容性测试按照ISO 10993系列标准完成,报告由具备资质的第三方检测机构出具,数据完整、结论明确。

上市后监督计划是MDR的另一项要求。平创建立了客户反馈和不良事件监测体系,在国内市场积累的产品使用数据,为欧盟注册中的上市后监督提供了真实世界的证据支持。每批次产品的检验记录、客户反馈处理记录和质量改进措施,都可以转化为上市后监督的数据来源,让审评机构看到产品在真实临床使用中的表现记录。UDI是MDR的新增要求,平创在射频凝胶的包装标识上已经为UDI的赋码预留了空间,产品批号和生产信息可以按照UDI的规则进行编码和上传。ISO 13485质量管理体系覆盖了射频凝胶的生产全过程,为欧盟审评提供了体系层面的保证。欧盟MDR下的临床评价和合规文件准备,不是临时拼凑的报告,而是平创在国内市场日积月累的质量数据和技术文档的自然输出,让射频凝胶在走向欧盟市场时,每一份文件都有日常质量管理的支撑。
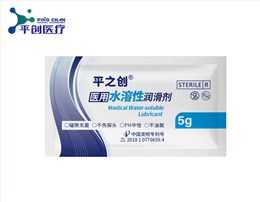 5g器械导入润滑剂
 腔道用超声耦合剂
 医用消毒超声耦合剂
 医用一次性灌肠器